Une première en Allemagne : la Charité soigne avec succès un jeune homme de 19 ans grâce à la thérapie CRISPR
L'Exagamglogène Autotemcel utilisé pour la première fois en Allemagne après son autorisation de mise sur le marché
Annonces


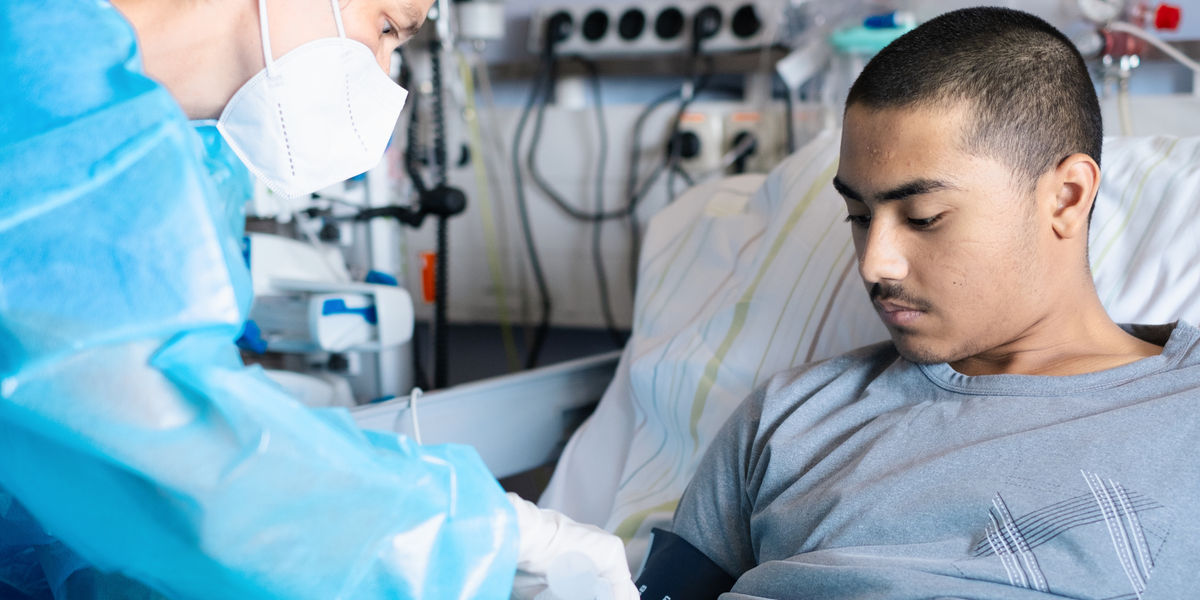
Mohammad, un jeune homme de 19 ans atteint de bêta-thalassémie, est le premier patient en Allemagne à être traité avec l’Exagamglogène Autotemcel (Exa-cel), un médicament basé sur la technologie CRISPR, dans le cadre des soins médicaux standard. Il a reçu cette Thérapie génique en mai à la Charité – Universitätsmedizin Berlin, en présence de la professeure Emmanuelle Charpentier, découvreuse de la technologie CRISPR et lauréate du prix Nobel. Ce médicament est le premier traitement au monde basé sur la technologie CRISPR à avoir obtenu une autorisation de mise sur le marché. Quatre mois après avoir reçu le médicament, Mohammad n’a plus besoin de transfusions sanguines et mène une vie normale.
« Le 28 mai, la recherche fondamentale s’est transformée en prise en charge médicale », explique le Dr Lena Oevermann, médecin-chef au service d’oncologie et d’hématologie pédiatriques de la Charité et responsable du programme sur les hémoglobinopathies. Ce jour-là, elle a administré Exa-cel à Mohammad. Exa-cel est un traitement novateur qui modifie le matériel génétique des cellules souches sanguines du jeune patient afin de guérir sa maladie héréditaire grave. Emmanuelle Charpentier a posé les bases de son développement par le biais d’une entreprise qu’elle a fondée.
Une avancée majeure en médecine
En collaboration avec sa collègue, la professeure Jennifer Doudna, Emmanuelle Charpentier a décrit pour la première fois la technologie CRISPR-Cas9 en 2012. À l’origine un mécanisme de défense bactérien contre les virus, cette technologie a été transformée en un outil génétique de précision qui est aujourd’hui très largement utilisé dans la recherche en sciences de la vie. En 2020, les deux scientifiques ont reçu le prix Nobel de chimie pour ces travaux. « Aujourd’hui, à peine 14 ans après sa première description, cet outil d’édition génétique fait partie d’un traitement que nous pouvons proposer à de jeunes patients gravement malades dans le cadre de la pratique clinique courante », souligne le professeur Heyo K. Kroemer, directeur général de la Charité. « Le fait que cette thérapie soit désormais utilisée pour la première fois en Allemagne après son autorisation — ici, à la Charité — constitue une étape majeure en médecine. La Charité s’engage à faire bénéficier directement les patients des progrès médicaux, et le traitement de Mohammad illustre ce que cela signifie concrètement. »

Chaque année, environ 60 000 enfants naissent dans le monde atteints d’une bêta-thalassémie sévère, et Mohammad est lui aussi né avec cette maladie. Celle-ci est due à une anomalie génétique qui altère la production de l’hémoglobine, le pigment sanguin. Composante des globules rouges, l’hémoglobine transporte l’oxygène vers toutes les parties du corps. Dans le cas de la bêta-thalassémie, les tissus ne reçoivent pas suffisamment d’oxygène, ce qui signifie que les cellules manquent du carburant nécessaire aux processus métaboliques de base. Sans traitement, les patients atteints d’une forme sévère de la maladie décèdent avant d’atteindre l’âge de la petite enfance.
La thérapie génique pour les cas particulièrement graves
Pour survivre, les enfants atteints de bêta-thalassémie sévère ont besoin de transfusions sanguines toutes les trois semaines. Ces transfusions peuvent toutefois entraîner de graves effets secondaires à long terme. Dans de tels cas, on opte pour une greffe de cellules souches, qui peut guérir la maladie. Cela nécessite de trouver un donneur de cellules souches compatible et de s’assurer que l’état de santé du patient permet de subir une intervention aussi lourde.
« Malheureusement, la greffe de cellules souches n’est envisageable que jusqu’à l’âge de 14 ans, car au-delà, les risques de complications deviennent tout simplement trop importants », explique Lena Oevermann. « Mohammad était déjà trop âgé pour cette intervention. Comme il n’existait aucune autre option thérapeutique pour lui, nous lui avons administré Exa-cel après un examen au cas par cas par son assureur santé. »
Un processus de traitement d’une durée d’un an
Exa-cel n’est pas une substance, mais une thérapie génique à base de cellules, ce qui explique pourquoi le processus de traitement s’est étalé sur environ 12 mois. « Nous avons d’abord stimulé les cellules souches sanguines du patient pour qu’elles migrent de la moelle osseuse vers la circulation sanguine », explique la médecin. « Après avoir isolé les cellules souches, nous les avons envoyées aux laboratoires du fabricant aux Pays-Bas. »
L’intervention génétique a eu lieu sur place : à l’aide de l’outil d’édition génétique CRISPR, le gène codant pour la chaîne gamma de la globine a été réactivé dans les cellules souches du patient. Chaque être humain produit cette sous-unité d’hémoglobine alors qu’il est encore dans l’utérus ; elle fait partie de ce que l’on appelle l’hémoglobine fœtale. Après la naissance, l’organisme cesse naturellement de la produire. « Grâce à cette intervention génétique, les cellules souches sont désormais à nouveau capables de produire de l’hémoglobine fœtale », explique Lena Oevermann. « Comme l’hémoglobine fœtale peut transporter l’oxygène aussi efficacement que l’hémoglobine produite à l’âge adulte, elle permet de remédier à la carence en oxygène chez les personnes atteintes de bêta-thalassémie. »
900 millions de cellules pour un apport suffisant en oxygène dans le sang
Avant de pouvoir réinjecter les cellules souches génétiquement modifiées à Mohammad, il a fallu créer de l’espace dans sa moelle osseuse grâce à un processus appelé « chimio-conditionnement ». Puis, le 28 mai, le moment était enfin venu. « Nous avons pu réinjecter plus de 900 millions de cellules souches génétiquement modifiées de Mohammad dans sa circulation sanguine », précise Lena Oevermann. Ces cellules avaient auparavant fait l’objet de plusieurs mois de tests de qualité afin de garantir le succès de l’intervention génétique.
Au cours des six semaines suivantes environ, les cellules souches se sont implantées dans la moelle osseuse du patient et ont commencé à produire de nouvelles cellules sanguines. « En l’espace de 40 jours, l’organisme de Mohammad a commencé à produire de l’hémoglobine fœtale, qui représente désormais 85 % de son taux total d’hémoglobine », rapporte son médecin traitant. «Il faudra environ six mois au total pour atteindre une production complète d’hémoglobine. Heureusement, son taux d’hémoglobine total se situe déjà dans la fourchette normale, ce qui signifie que les transfusions sanguines ne sont plus nécessaires. Le système immunitaire de Mohammad s’est également régénéré, et il se porte actuellement exceptionnellement bien.»
Un nouveau départ dans la vie
Dans l’ensemble, le patient a bien toléré le traitement et a pu quitter la Charité un peu moins de six semaines après l’administration des cellules génétiquement modifiées. Néanmoins, cette thérapie constitue une intervention et une procédure lourdes, associées à des effets secondaires et à des risques à long terme. « Le conditionnement chimio-thérapeutique provoque des effets secondaires aigus tels qu’une inflammation douloureuse des muqueuses ; il est susceptible d’entraîner une infertilité et peut causer des lésions hépatiques », explique Lena Oevermann. « De plus, nous ne disposons pas encore de données sur la sécurité et l’efficacité à long terme de cette thérapie génique. »
L’autorisation conditionnelle du médicament stipule donc que les patients recevant Exa-cel doivent faire l’objet d’un suivi pendant 15 ans. « Mais pour Mohammad, une toute nouvelle vie commence désormais », souligne son médecin traitant. « Après cette seule dose de thérapie génique, il a la chance de mener une vie quotidienne normale et sans symptômes, et il aimerait commencer une formation professionnelle. Nous lui souhaitons beaucoup de succès et tout le meilleur. »
Note: Cet article a été traduit à l'aide d'un système informatique sans intervention humaine. LUMITOS propose ces traductions automatiques pour présenter un plus large éventail d'actualités. Comme cet article a été traduit avec traduction automatique, il est possible qu'il contienne des erreurs de vocabulaire, de syntaxe ou de grammaire. L'article original dans Anglais peut être trouvé ici.


Autres actualités du département science