Una prima assoluta in Germania: la Charité cura con successo un ragazzo di 19 anni con la terapia CRISPR
Exagamglogene Autotemcel è stato utilizzato per la prima volta in Germania a seguito dell'approvazione
Annunci


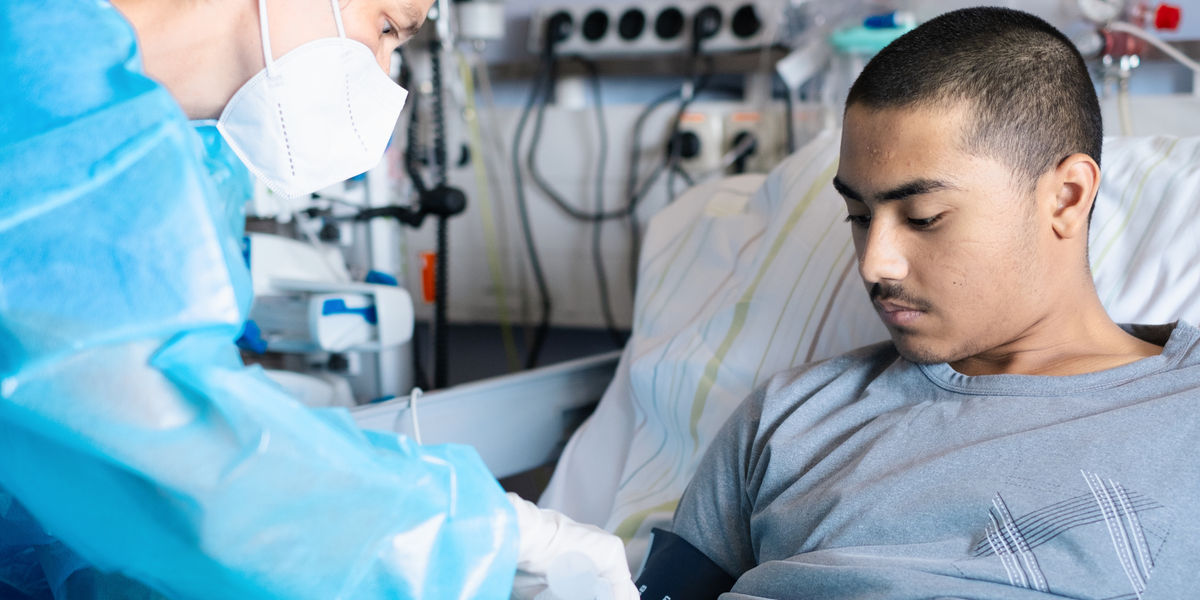
Mohammad, un ragazzo di 19 anni affetto da beta-talassemia, è il primo paziente in Germania a essere trattato con il farmaco basato sulla tecnologia CRISPR Exagamglogene Autotemcel (Exa-cel) nell’ambito delle cure mediche standard. Ha ricevuto la terapia genica a maggio presso la Charité – Universitätsmedizin Berlin alla presenza della prof.ssa Emmanuelle Charpentier, scopritrice della tecnica CRISPR e vincitrice del Premio Nobel. Il farmaco è la prima terapia al mondo basata sulla tecnica CRISPR ad aver ottenuto l’approvazione. A quattro mesi dalla somministrazione del farmaco, Mohammad non ha più bisogno di trasfusioni di sangue e conduce una vita normale.
«Il 28 maggio, la ricerca di base si è trasformata in cura medica», afferma la dott.ssa Lena Oevermann, medico senior presso il Dipartimento di Oncologia e Ematologia Pediatrica della Charité e responsabile del Programma sulle emoglobinopatie. Quel giorno, ha somministrato Exa-cel a Mohammad. Exa-cel è una terapia innovativa che modifica il materiale genetico delle cellule staminali del sangue del giovane paziente per curare la sua grave malattia ereditaria. Emmanuelle Charpentier ha gettato le basi per il suo sviluppo attraverso un’azienda da lei fondata.
Una pietra miliare nella medicina
Insieme alla sua collega, la prof.ssa Jennifer Doudna, Emmanuelle Charpentier ha descritto per la prima volta la tecnologia CRISPR-Cas9 nel 2012. Originariamente un meccanismo di difesa batterico contro i virus, è stato trasformato in uno strumento genetico di precisione che ha trovato ampio impiego nella ricerca bioscientifica. Nel 2020, le due scienziate hanno ricevuto il Premio Nobel per la Chimica per questo lavoro. «Ora, a soli 14 anni dalla sua prima descrizione, lo strumento di editing genetico fa parte di un trattamento che possiamo offrire a giovani pazienti gravemente malati nella pratica clinica di routine», sottolinea il Prof. Heyo K. Kroemer, amministratore delegato della Charité. «Il fatto che questa terapia venga ora utilizzata per la prima volta in Germania a seguito della sua approvazione – proprio qui alla Charité – rappresenta una pietra miliare nella medicina. La Charité si impegna a portare il progresso medico direttamente ai pazienti, e il trattamento di Mohammad dimostra cosa ciò significhi nella pratica».

Ogni anno, circa 60.000 bambini in tutto il mondo nascono affetti da beta-talassemia grave, e anche Mohammad è nato con questa patologia. La causa è un difetto genetico che compromette la produzione dell’emoglobina, il pigmento del sangue. In quanto componente dei globuli rossi, l’emoglobina trasporta l’ossigeno in tutte le parti del corpo. Nella beta-talassemia, l’ossigeno che raggiunge i tessuti è insufficiente, il che significa che alle cellule manca il carburante necessario per i processi metabolici di base. Se non trattati, i pazienti affetti da una forma grave della malattia muoiono prima di raggiungere l’età prescolare.
Terapia genica per i casi particolarmente gravi
Per sopravvivere, i bambini affetti da beta-talassemia grave necessitano di trasfusioni di sangue ogni tre settimane. Queste trasfusioni, tuttavia, possono comportare gravi effetti collaterali a lungo termine. In questi casi si ricorre al trapianto di cellule staminali, che può curare la malattia. Ciò richiede innanzitutto di trovare un donatore di cellule staminali compatibile e di assicurarsi che le condizioni di salute del paziente consentano di sottoporsi a un intervento così invasivo.
«Purtroppo, il trapianto di cellule staminali è un’opzione praticabile solo fino ai 14 anni, poiché dopo tale età i rischi di complicanze diventano semplicemente troppo elevati», spiega Lena Oevermann. «Mohammad era già troppo grande per l’intervento. Poiché non c’erano altre opzioni terapeutiche per lui, gli abbiamo somministrato Exa-cel dopo una valutazione caso per caso da parte della sua assicurazione sanitaria».
Un percorso terapeutico della durata di un anno
Exa-cel non è una sostanza, ma una terapia genica a base cellulare; per questo motivo il percorso terapeutico si è protratto per circa 12 mesi. «Per prima cosa abbiamo stimolato le cellule staminali ematiche del paziente affinché migrassero dal midollo osseo nel flusso sanguigno», spiega la dottoressa. «Dopo aver filtrato le cellule staminali, le abbiamo inviate ai laboratori del produttore nei Paesi Bassi».
L’intervento genetico è avvenuto in loco: utilizzando lo strumento di editing genetico CRISPR, il gene della catena della gamma-globina è stato riattivato nelle cellule staminali del paziente. Ogni essere umano produce questa subunità dell’emoglobina mentre si trova ancora nel grembo materno; essa è un componente di quella che è nota come emoglobina fetale. Dopo la nascita, l’organismo smette naturalmente di produrla. «Grazie all’intervento genetico, le cellule staminali sono ora nuovamente in grado di produrre emoglobina fetale», spiega Lena Oevermann. «Poiché l’emoglobina fetale è in grado di trasportare l’ossigeno con la stessa efficacia dell’emoglobina prodotta in età adulta, può eliminare la carenza di ossigeno nelle persone affette da beta-talassemia».
900 milioni di cellule per garantire un apporto sufficiente di ossigeno nel sangue
Prima che le cellule staminali geneticamente modificate potessero essere reiniettate a Mohammad, è stato necessario creare spazio nel suo midollo osseo tramite un processo noto come chemiocondizionamento. Poi, il 28 maggio, era finalmente giunto il momento. «Siamo riusciti a reiniettare nel circolo sanguigno di Mohammad oltre 900 milioni delle sue cellule staminali geneticamente modificate», afferma Lena Oevermann. Le cellule erano state precedentemente sottoposte a diversi mesi di test di qualità per garantire il successo dell’intervento genetico.
Nel corso delle circa sei settimane successive, le cellule staminali si sono insediate nel midollo osseo del paziente e hanno iniziato a produrre nuove cellule ematiche. «Nel giro di 40 giorni, l’organismo di Mohammad ha iniziato a produrre emoglobina fetale, che ora rappresenta l’85 per cento del suo livello totale di emoglobina», riferisce il suo medico curante. «Ci vorrà circa mezzo anno in totale per raggiungere la piena produzione di emoglobina. Fortunatamente, però, il suo livello totale di emoglobina rientra già nei valori normali, il che significa che le trasfusioni di sangue non sono più necessarie. Anche il sistema immunitario di Mohammad si è rigenerato e attualmente sta davvero benissimo».
Un nuovo inizio di vita
Nel complesso, il paziente ha tollerato bene il trattamento ed è stato dimesso dalla Charité poco meno di sei settimane dopo la somministrazione delle cellule geneticamente modificate. Tuttavia, la terapia rappresenta un intervento e una procedura invasiva, associata a effetti collaterali e rischi a lungo termine. «Il chemocondizionamento provoca effetti collaterali acuti come un’infiammazione dolorosa delle mucose, e può causare infertilità e portare a danni al fegato», afferma Lena Oevermann. «Inoltre, non disponiamo ancora di dati sulla sicurezza e l’efficacia a lungo termine della terapia genica».
L’autorizzazione condizionata del farmaco prevede quindi che i pazienti trattati con Exa-cel siano monitorati per 15 anni. «Ma per Mohammad sta iniziando ora una vita completamente nuova», sottolinea il suo medico curante. «Dopo questa singola dose di terapia genica, ha la possibilità di condurre una vita quotidiana normale e priva di sintomi, e vorrebbe iniziare una formazione professionale. Gli auguriamo ogni successo e tutto il meglio».
Nota: questo articolo è stato tradotto utilizzando un sistema informatico senza intervento umano. LUMITOS offre queste traduzioni automatiche per presentare una gamma più ampia di notizie attuali. Poiché questo articolo è stato tradotto con traduzione automatica, è possibile che contenga errori di vocabolario, sintassi o grammatica. L'articolo originale in Inglese può essere trovato qui.


Altre notizie dal dipartimento scienza