Una primicia en Alemania: la Charité trata con éxito a un joven de 19 años con la terapia CRISPR
El exagamglogeno Autotemcel se utiliza por primera vez en Alemania tras su autorización
Anuncios


Mohammad, un joven de 19 años con beta-talasemia, es el primer paciente en Alemania en recibir el tratamiento con el fármaco basado en CRISPR «Exagamglogene Autotemcel» (Exa-cel) como parte de la atención médica habitual. Recibió la terapia génica en mayo en la Charité – Universitätsmedizin Berlin, en presencia de la profesora Emmanuelle Charpentier, descubridora de CRISPR y premio Nobel. Este medicamento es la primera terapia basada en CRISPR del mundo en obtener la autorización. Cuatro meses después de recibir el fármaco, Mohammad ya no depende de transfusiones de sangre y lleva una vida normal.
«El 28 de mayo, la investigación básica se convirtió en atención médica», afirma la Dra. Lena Oevermann, médica adjunta del Departamento de Oncología y Hematología Pediátrica de la Charité y directora del Programa de Hemoglobinopatías. Ese día, le administró Exa-cel a Mohammad. Exa-cel es una terapia innovadora que modifica el material genético de las células madre sanguíneas del joven paciente para curar su grave enfermedad hereditaria. Emmanuelle Charpentier sentó las bases para su desarrollo a través de una empresa que ella misma fundó.
Un hito en la medicina
Junto con su colega, la profesora Jennifer Doudna, Emmanuelle Charpentier describió por primera vez la tecnología CRISPR-Cas9 en 2012. Lo que en un principio era un mecanismo de defensa bacteriano contra los virus se convirtió en una herramienta genética de precisión que ha llegado a utilizarse de forma muy extendida en la investigación biocientífica. En 2020, ambas científicas recibieron el Premio Nobel de Química por este trabajo. «Ahora, tan solo 14 años después de su primera descripción, esta herramienta de edición genética forma parte de un tratamiento que podemos ofrecer a pacientes jóvenes gravemente enfermos en la práctica clínica habitual», destaca el profesor Heyo K. Kroemer, director ejecutivo de la Charité. «El hecho de que esta terapia se esté utilizando ahora por primera vez en Alemania tras su autorización —aquí, en la Charité— supone un hito en la medicina. La Charité se compromete a llevar el progreso médico directamente a los pacientes, y el tratamiento de Mohammad demuestra lo que esto significa en la práctica».
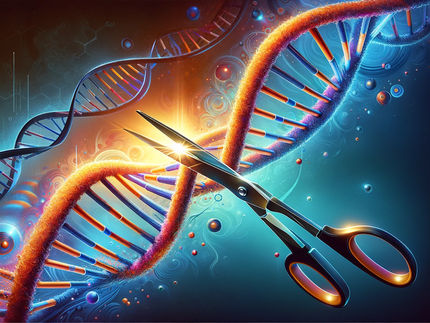
Cada año, aproximadamente 60 000 niños en todo el mundo nacen con talasemia beta grave, y Mohammad también nació con esta afección. La causa es un defecto genético que altera la producción de la hemoglobina, el pigmento sanguíneo. Como componente de los glóbulos rojos, la hemoglobina transporta oxígeno a todas las partes del cuerpo. En la beta-talasemia, los tejidos no reciben suficiente oxígeno, lo que significa que las células carecen del combustible necesario para los procesos metabólicos básicos. Si no se trata, los pacientes con una forma grave de la enfermedad fallecen antes de alcanzar la primera infancia.
Terapia génica para casos especialmente graves
Para sobrevivir, los niños con talasemia beta grave necesitan transfusiones de sangre cada tres semanas. Sin embargo, estas transfusiones pueden tener graves efectos secundarios a largo plazo. En tales casos, se opta por un trasplante de células madre, que puede curar la enfermedad. Para ello es necesario encontrar un donante de células madre compatible y asegurarse de que el estado de salud del paciente permita, en primer lugar, someterse a una intervención tan importante.
«Por desgracia, el trasplante de células madre solo es una opción hasta los 14 años, ya que, a partir de esa edad, los riesgos de complicaciones son simplemente demasiado elevados», explica Lena Oevermann. «Mohammad ya era demasiado mayor para someterse a la intervención. Dado que no había ninguna otra opción de tratamiento para él, le administramos Exa-cel tras una evaluación individualizada por parte de su aseguradora».
Un proceso de tratamiento de un año de duración
Exa-cel no es una sustancia, sino una terapia génica basada en células, por lo que el proceso de tratamiento se prolongó durante aproximadamente 12 meses. «En primer lugar, estimulamos las células madre sanguíneas del paciente para que migraran desde la médula ósea al torrente sanguíneo», explica la doctora. «Una vez que habíamos filtrado las células madre, las enviamos a los laboratorios del fabricante en los Países Bajos».
La intervención genética se llevó a cabo in situ: mediante la herramienta de edición genética CRISPR, se reactivó el gen de la cadena de la gamma-globina en las células madre del paciente. Todos los seres humanos producen esta subunidad de la hemoglobina mientras aún se encuentran en el útero; forma parte de lo que se conoce como hemoglobina fetal. Tras el nacimiento, el organismo deja de producirla de forma natural. «Gracias a la intervención genética, las células madre vuelven a ser capaces de producir hemoglobina fetal», explica Lena Oevermann. «Dado que la hemoglobina fetal puede transportar oxígeno con la misma eficacia que la hemoglobina producida en la edad adulta, puede subsanar la deficiencia de oxígeno en las personas con beta-talasemia».
900 millones de células para garantizar un nivel suficiente de oxígeno en la sangre
Antes de que las células madre modificadas genéticamente pudieran reinyectarse a Mohammad, hubo que crear espacio en su médula ósea mediante un proceso conocido como quimiacondicionamiento. Finalmente, el 28 de mayo, llegó el momento. «Pudimos infundir más de 900 millones de células madre modificadas genéticamente de Mohammad de vuelta en su torrente sanguíneo», afirma Lena Oevermann. Las células se habían sometido previamente a varios meses de pruebas de calidad para garantizar el éxito de la intervención genética.
Durante las siguientes seis semanas aproximadamente, las células madre se implantaron en la médula ósea del paciente y comenzaron a producir nuevas células sanguíneas. «En un plazo de 40 días, el cuerpo de Mohammad comenzó a producir hemoglobina fetal, que ahora representa el 85 % de su nivel total de hemoglobina», explica su médico responsable. «Se tardará aproximadamente medio año en total en alcanzar la producción completa de hemoglobina. Afortunadamente, sin embargo, su nivel total de hemoglobina ya se encuentra dentro de los valores normales, lo que significa que ya no son necesarias las transfusiones de sangre. El sistema inmunitario de Mohammad también se ha regenerado y, en estos momentos, se encuentra realmente muy bien».
Un nuevo comienzo en la vida
En general, el paciente toleró bien el tratamiento y recibió el alta de la Charité poco menos de seis semanas después de la administración de las células modificadas genéticamente. No obstante, la terapia supone una intervención y un procedimiento de gran envergadura que conlleva efectos secundarios y riesgos a largo plazo. «El acondicionamiento quimioterapéutico provoca efectos secundarios agudos, como una inflamación dolorosa de las membranas mucosas, y es probable que cause infertilidad y pueda provocar daño hepático», afirma Lena Oevermann. «Además, aún no disponemos de datos sobre la seguridad y la eficacia a largo plazo de la terapia génica».
Por ello, la autorización condicional del medicamento estipula que los pacientes que reciban Exa-cel deben ser objeto de seguimiento durante 15 años. «Pero para Mohammad, ahora comienza una vida completamente nueva», subraya su médico responsable. «Tras esta única dosis de la terapia génica, tiene la oportunidad de llevar una vida cotidiana normal y sin síntomas, y le gustaría empezar una formación profesional. Le deseamos mucho éxito y todo lo mejor».
Nota: Este artículo ha sido traducido utilizando un sistema informático sin intervención humana. LUMITOS ofrece estas traducciones automáticas para presentar una gama más amplia de noticias de actualidad. Como este artículo ha sido traducido con traducción automática, es posible que contenga errores de vocabulario, sintaxis o gramática. El artículo original en Inglés se puede encontrar aquí.


Más noticias del departamento ciencias