Uma estreia na Alemanha: a Charité trata com sucesso um jovem de 19 anos com terapia CRISPR
O Exagamglogene Autotemcel foi utilizado pela primeira vez na Alemanha após a sua aprovação
Anúncios


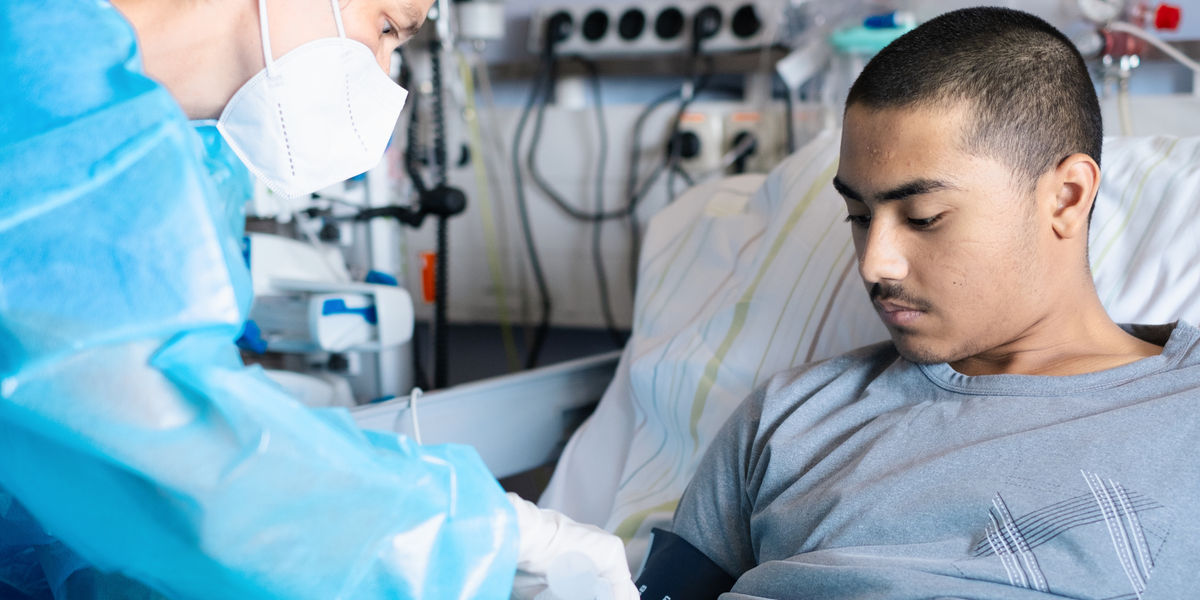
Mohammad, um jovem de 19 anos com beta-talassemia, é o primeiro doente na Alemanha a ser tratado com o medicamento baseado na tecnologia CRISPR, Exagamglogene Autotemcel (Exa-cel), no âmbito dos cuidados médicos de rotina. Recebeu a terapia genética em maio, na Charité – Universitätsmedizin Berlin, na presença da Prof.ª Emmanuelle Charpentier, descobridora da CRISPR e laureada com o Prémio Nobel. O medicamento é a primeira terapia baseada na CRISPR do mundo a obter aprovação. Quatro meses após receber o medicamento, Mohammad já não depende de transfusões de sangue e leva uma vida normal.
«A 28 de maio, a investigação básica transformou-se em cuidados médicos», afirma a Dra. Lena Oevermann, médica sénior do Departamento de Oncologia e Hematologia Pediátrica da Charité e diretora do Programa de Hemoglobinopatias. Nesse dia, administrou o Exa-cel a Mohammad. O Exa-cel é uma terapia inovadora que modifica o material genético das células estaminais do sangue do jovem doente para curar a sua doença hereditária grave. Emmanuelle Charpentier lançou as bases para o seu desenvolvimento através de uma empresa que fundou.
Um marco na medicina
Juntamente com a sua colega, a Prof.ª Jennifer Doudna, Emmanuelle Charpentier descreveu pela primeira vez a tecnologia CRISPR-Cas9 em 2012. Originalmente um mecanismo de defesa bacteriano contra vírus, foi desenvolvida para se tornar uma ferramenta genética precisa que passou a ser amplamente utilizada na investigação em biociências. Em 2020, as duas cientistas receberam o Prémio Nobel da Química por este trabalho. «Agora, apenas 14 anos após ter sido descrita pela primeira vez, a ferramenta de edição genética faz parte de um tratamento que podemos oferecer a doentes jovens gravemente doentes na prática clínica de rotina», salienta a Prof.ª Heyo K. Kroemer, diretora executiva da Charité. «O facto de esta terapia estar agora a ser utilizada pela primeira vez na Alemanha após a sua aprovação — aqui na Charité — constitui um marco na medicina. A Charité está empenhada em levar o progresso médico diretamente aos doentes, e o tratamento de Mohammad demonstra o que isso significa na prática.»

Todos os anos, aproximadamente 60 000 crianças em todo o mundo nascem com beta-talassemia grave, e Mohammad também nasceu com esta doença. A causa é um defeito genético que prejudica a produção da hemoglobina, o pigmento sanguíneo. Como componente dos glóbulos vermelhos, a hemoglobina transporta oxigénio para todas as partes do corpo. Na beta-talassemia, chega oxigénio insuficiente aos tecidos, o que significa que as células não dispõem do combustível necessário para os processos metabólicos básicos. Se não forem tratados, os doentes com uma forma grave da doença morrem antes de atingirem a idade pré-escolar.
Terapia genética para casos particularmente graves
Para sobreviverem, as crianças com beta-talassemia grave necessitam de transfusões de sangue a cada três semanas. Estas transfusões, no entanto, podem ter efeitos secundários graves a longo prazo. Nesses casos, opta-se por um transplante de células estaminais, que pode curar a doença. Para tal, é necessário encontrar um dador de células estaminais compatível e garantir que o estado de saúde do doente permite, em primeiro lugar, a realização de um procedimento tão invasivo.
«Infelizmente, um transplante de células estaminais só é uma opção até aos 14 anos, porque, depois dessa idade, os riscos de complicações tornam-se simplesmente demasiado elevados», explica Lena Oevermann. «O Mohammad já tinha idade a mais para o procedimento. Uma vez que não havia outra opção de tratamento para ele, administrámos Exa-cel após uma avaliação caso a caso por parte da sua seguradora de saúde.»
Um processo de tratamento com a duração de um ano
O Exa-cel não é uma substância, mas sim uma terapia genética baseada em células, razão pela qual o processo de tratamento se prolongou por cerca de 12 meses. «Primeiro, estimulámos as células estaminais do sangue do doente a migrar da medula óssea para a corrente sanguínea», explica a médica. «Depois de termos filtrado as células estaminais, enviámo-las para os laboratórios do fabricante, na Holanda.»
A intervenção genética ocorreu no local: utilizando a ferramenta de edição genética CRISPR, o gene da cadeia de gama-globina foi reativado nas células estaminais do doente. Todos os seres humanos produzem esta subunidade da hemoglobina enquanto ainda estão no útero; trata-se de um componente da chamada hemoglobina fetal. Após o nascimento, o corpo deixa naturalmente de a produzir. «Graças à intervenção genética, as células estaminais são agora novamente capazes de produzir hemoglobina fetal», explica Lena Oevermann. «Como a hemoglobina fetal consegue transportar oxigénio com a mesma eficácia que a hemoglobina produzida na idade adulta, pode eliminar a deficiência de oxigénio em pessoas com beta-talassemia.»
900 milhões de células para garantir oxigénio suficiente no sangue
Antes de as células estaminais geneticamente modificadas poderem ser reintroduzidas no organismo de Mohammad, foi necessário criar espaço na sua medula óssea através de um processo conhecido como quimiocondicionamento. Depois, a 28 de maio, chegou finalmente o momento. «Conseguimos infundir mais de 900 milhões de células estaminais geneticamente modificadas do Mohammad de volta na sua corrente sanguínea», afirma Lena Oevermann. As células tinham sido previamente submetidas a vários meses de testes de qualidade para garantir o sucesso da intervenção genética.
Ao longo das seis semanas seguintes, aproximadamente, as células estaminais fixaram-se na medula óssea do doente e começaram a produzir novas células sanguíneas. «Em 40 dias, o corpo de Mohammad começou a produzir hemoglobina fetal, que agora representa 85 por cento do seu nível total de hemoglobina», relata o seu médico assistente. «Levará cerca de meio ano, no total, para atingir a produção total de hemoglobina. Felizmente, porém, o seu nível total de hemoglobina já se encontra dentro dos valores normais, o que significa que já não são necessárias transfusões de sangue. O sistema imunitário de Mohammad também se regenerou e, atualmente, ele está a sentir-se excepcionalmente bem.»
Um novo começo na vida
De um modo geral, o doente tolerou bem o tratamento e recebeu alta da Charité pouco menos de seis semanas após a administração das células geneticamente modificadas. No entanto, a terapia representa uma intervenção e um procedimento extensivos, associados a efeitos secundários e riscos a longo prazo. «O quimiocondicionamento provoca efeitos secundários agudos, tais como inflamação dolorosa das membranas mucosas, e é suscetível de causar infertilidade, podendo ainda conduzir a lesões hepáticas», afirma Lena Oevermann. «Além disso, ainda não dispomos de dados sobre a segurança e a eficácia a longo prazo da terapia genética.»
A aprovação condicional do medicamento estipula, por isso, que os doentes que recebem o Exa-cel devem ser acompanhados durante 15 anos. «Mas, para o Mohammad, começa agora uma vida totalmente nova», como salienta o seu médico assistente. «Após apenas esta única dose da terapia genética, ele tem a oportunidade de levar uma vida quotidiana normal e sem sintomas, e gostaria de iniciar uma formação profissional. Desejamos-lhe todo o sucesso e tudo de bom.»
Observação: Este artigo foi traduzido usando um sistema de computador sem intervenção humana. A LUMITOS oferece essas traduções automáticas para apresentar uma gama mais ampla de notícias atuais. Como este artigo foi traduzido com tradução automática, é possível que contenha erros de vocabulário, sintaxe ou gramática. O artigo original em Inglês pode ser encontrado aqui.


Outras notícias do departamento ciência